第一类医疗器械备案与许可类医疗器械经营 合规指南与实务解析
一、引言
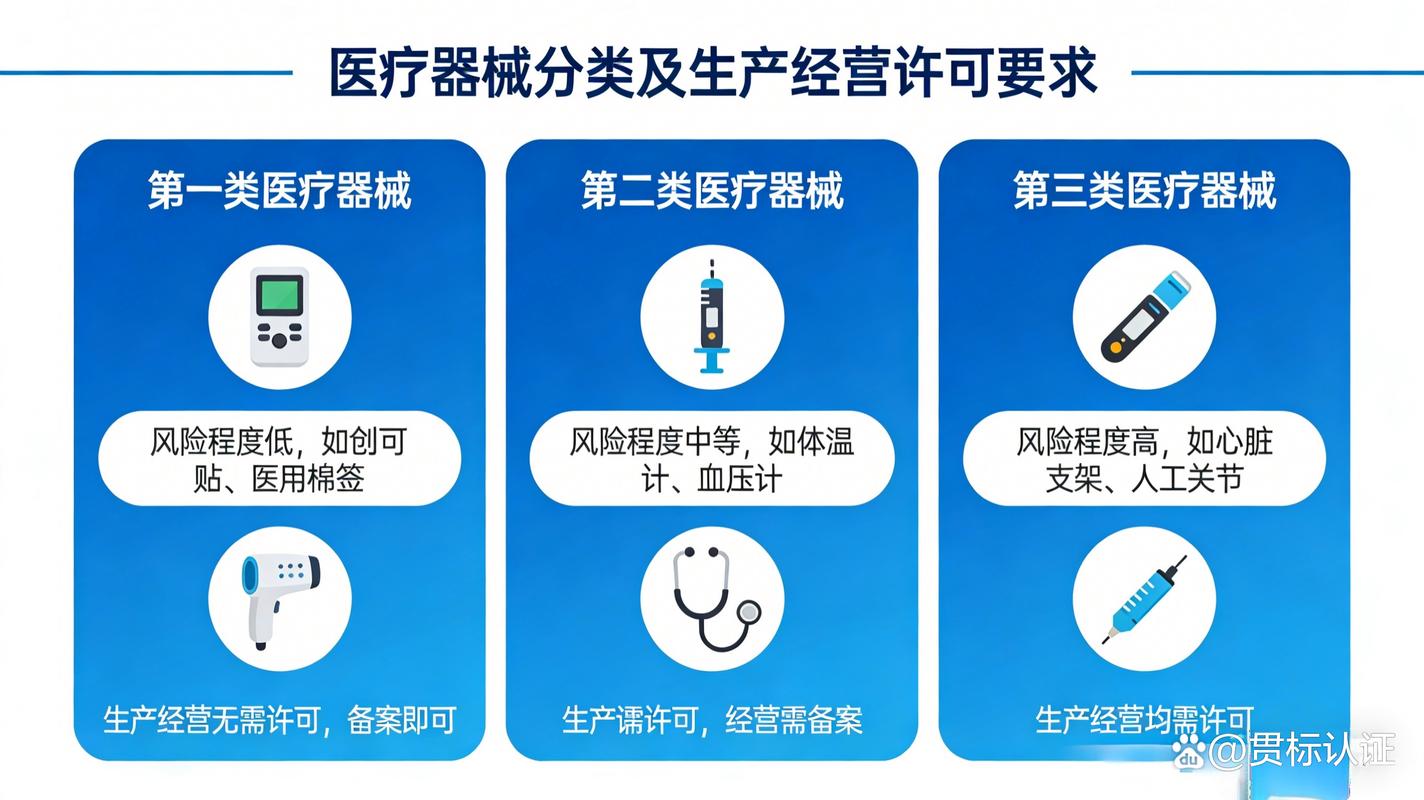
在医疗器械行业,根据产品风险程度的不同,我国对医疗器械实施了分类管理。其中,第一类医疗器械实行备案管理,而对从事许可类医疗器械经营的企业则需取得经营许可。企业在实际运营中,常需同时处理第一类医疗器械备案信息表与许可类医疗器械经营的合规要求。本文旨在梳理两者的核心要点、法律依据及实操注意事项,帮助企业厘清边界、规避风险。
二、第一类医疗器械备案信息表解析
1. 定义与法律依据
根据《医疗器械监督管理条例》(国务院令第739号),第一类医疗器械是指风险程度低,实行常规管理可以保证其安全、有效的医疗器械。对其上市实行备案管理,而非注册管理。备案信息表是备案人向药品监督管理部门提交的标准化文件,用于记录产品基本信息、备案人信息及产品技术要求等。
2. 备案信息表的主要内容
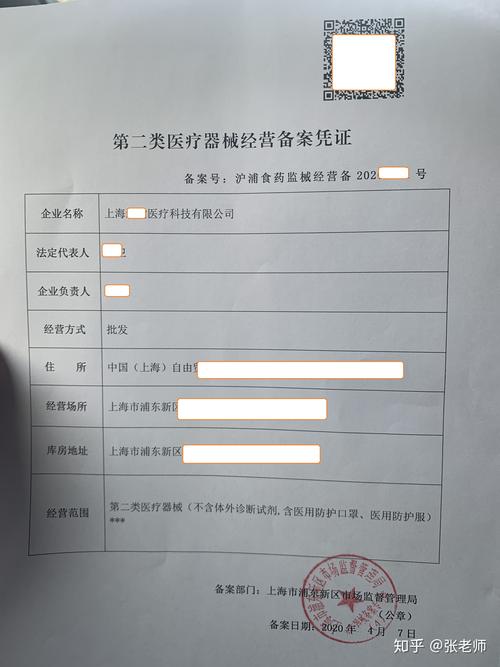
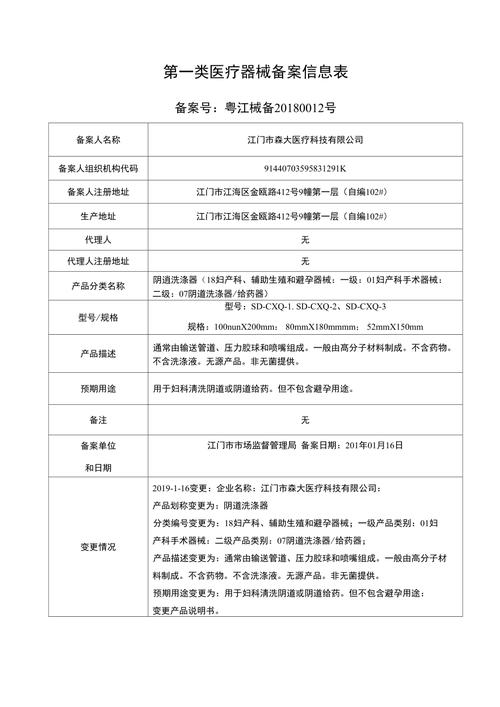
一份完整的第一类医疗器械备案信息表通常包括:
- 备案人名称、住所、生产地址
- 产品名称、型号规格
- 产品描述、预期用途
- 产品技术要求(如性能指标、检验方法)
- 生产备案凭证编号(如适用)
- 备案日期及备案号
3. 备案流程与注意事项
备案人应向所在地设区的市级药品监督管理部门提交备案资料。备案并非行政审批,但提交资料必须真实、完整。若产品涉及特殊要求(如无菌、植入等),可能还需附加说明。需注意:备案后,产品技术要求不得随意变更,若变更需办理变更备案。
三、许可类医疗器械经营的核心要求
1. 何为许可类医疗器械经营?
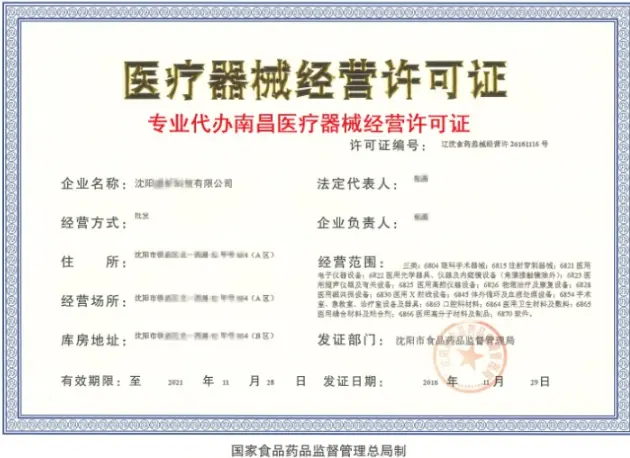
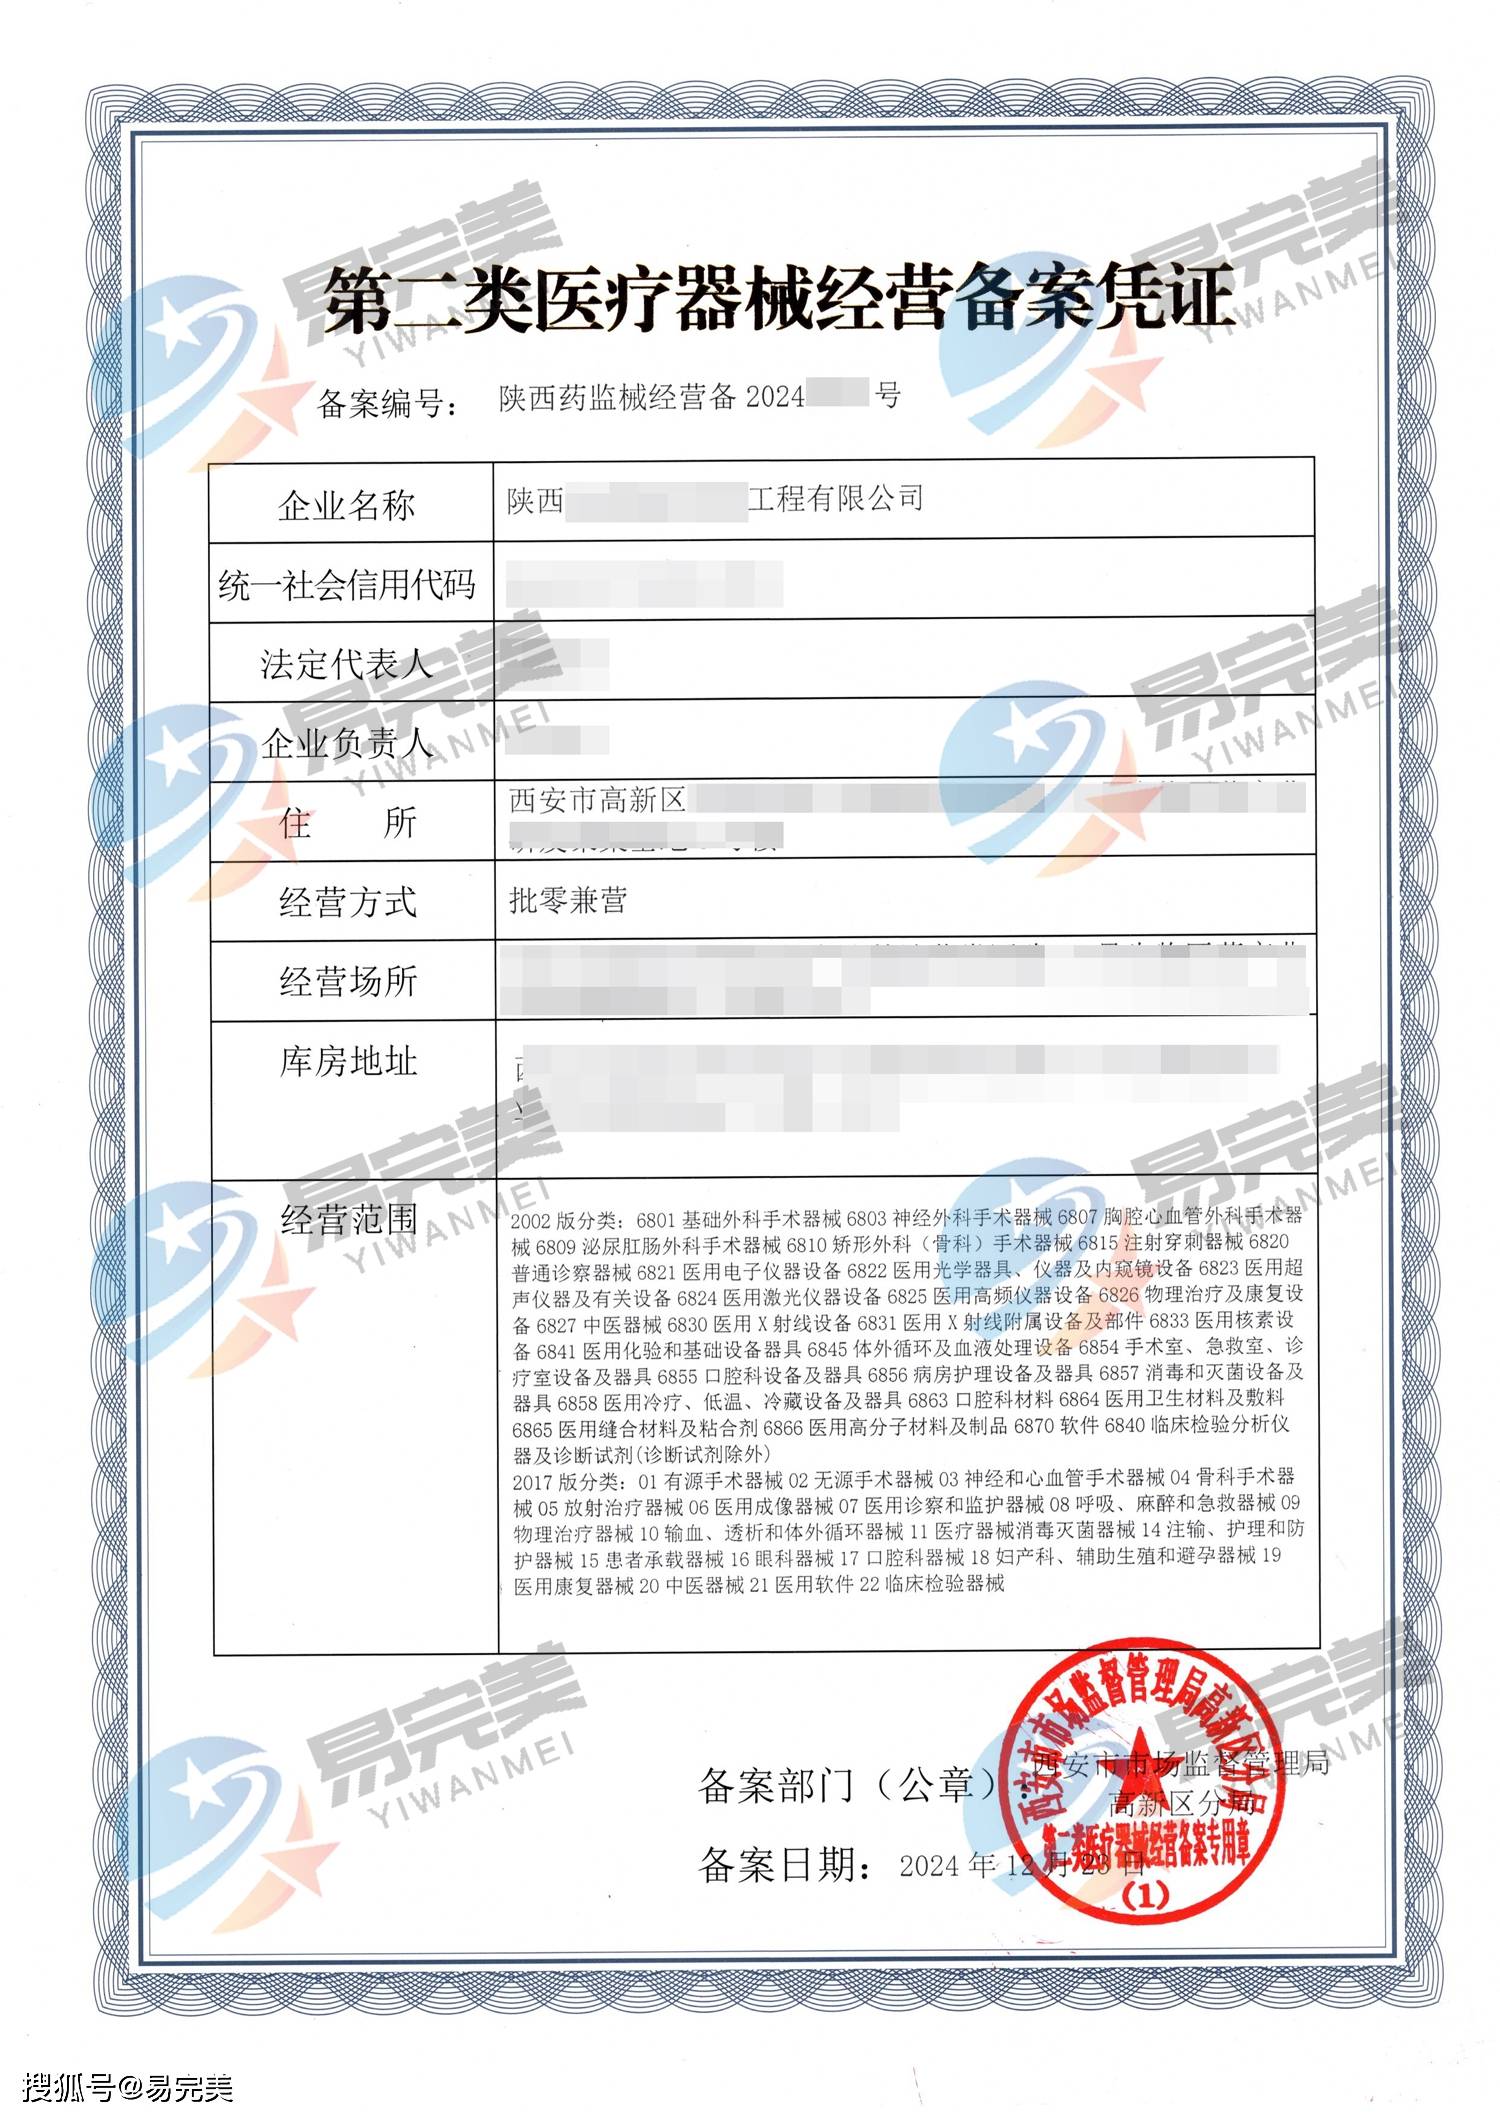
许可类医疗器械经营是指从事第二类、第三类医疗器械经营的企业,需向药品监督管理部门申请《医疗器械经营许可证》。第一类医疗器械经营通常无需许可,但若企业同时经营第二、三类产品,则必须取得许可。
2. 申请条件与材料
申请《医疗器械经营许可证》需满足:
- 具有与经营范围和规模相适应的质量管理机构或人员
- 具有与经营范围和规模相适应的经营场所和贮存条件
- 具有与经营范围和规模相适应的质量管理体系文件
- 具备计算机信息管理系统(针对第三类)
申请材料包括:营业执照、法定代表人身份证明、人员资质、经营场所证明、质量管理制度目录等。
3. 经营许可与备案的衔接
企业若既经营第一类医疗器械(备案即可),又经营第二、三类(需许可),应在同一质量管理体系下运行。第一类产品的备案信息可作为经营产品清单的一部分,但许可申请中需明确第二、三类产品范围。
四、常见误区与实务难点
误区一:第一类备案等于经营许可
备案仅针对产品上市,经营第一类产品无需许可。但若企业兼营第二、三类,必须取得经营许可。
误区二:备案信息表可随意修改
备案信息表内容变更需办理变更备案,尤其产品技术要求、预期用途等关键项不可擅自改动。
难点一:跨区域经营备案
第一类备案按产品管理,经营许可按企业经营。若企业在多地经营,需分别在所在地申请许可或备案。
难点二:备案与许可的档案管理
企业应建立产品资质档案,将第一类备案信息表与经营许可证一并归档,便于监管核查。
五、合规建议
- 定期梳理第一类备案信息,确保与实际产品一致
- 若经营范围扩大至第二、三类,及时申请经营许可
- 建立统一的医疗器械质量管理体系,覆盖备案与许可产品
- 关注法规更新,如《医疗器械经营监督管理办法》的修订
- 必要时咨询专业法律或合规顾问
六、
第一类医疗器械备案与许可类医疗器械经营是医疗器械合规体系中的两个关键环节。企业只有准确理解和执行相关要求,才能确保产品合法上市、经营合规。希望本文能为行业从业者提供清晰的指引,助力企业稳健发展。
如若转载,请注明出处:http://www.hy-dental.com/product/40.html
更新时间:2026-10-15 03:13:48